Производитель — Хоффманн Ля Рош (Швейцария/Россия)
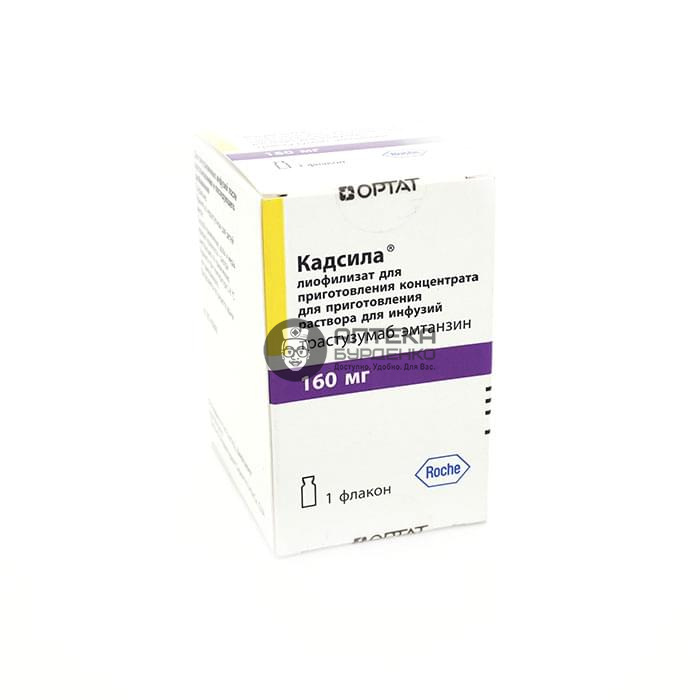
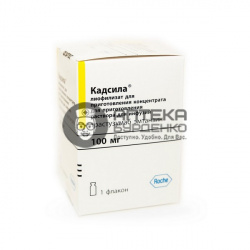
Препарат — Кадсила
Действующее вещество — Трастузумаб
Срок годности – 4 года
Порядок отпуска – По рецепту
Сфера применения – Противоопухолевое средство
Лекарственная форма – Лиофилизат
Оплата и способ получения - самовывоз
Оплата картой или наличными в аптеке
Форма выпуска, упаковка и состав
Лиофилизат для приготовления концентрата для приготовления раствора для инфузий в виде пористой массы, уплотненной в таблетку, иногда в виде отдельных частей таблетки, белого или почти белого цвета; восстановленный раствор - прозрачный или слегка опалесцирующий, бесцветный или с коричневатым оттенком раствор.
| 1 фл. | |
| трастузумаб эмтанзин | 160 мг |
1 мл восстановленного раствора содержит 20 мг трастузумаба эмтанзина.
Вспомогательные вещества: сахароза - 514 мг, янтарная кислота - 10.1 мг, натрия гидроксид - 3.9 мг, полисорбат 20 - 1.7 мг.
Флаконы бесцветного стекла (1) - пачки картонные×.
× С целью контроля первого вскрытия на пачку наносится защитная голографическая наклейка.
С целью контроля первого вскрытия на пачку наклеивают самоклеящиеся круглые стикеры с логотипом АО "ОРТАТ" (в случае упаковки на АО "ОРТАТ").
Фармакологическое действие
Механизм действия
Трастузумаб эмтанзин представляет собой конъюгат гуманизированного моноклонального антитела (IgG1) к рецептору человеческого эпидермального фактора роста 2 типа HER2 (трастузумаб) и ингибитора полимеризации тубулина DM1 (производное мейтанзина), связанных друг с другом посредством стабильного тиоэфирного линкера MCC (4-(N-малиенимидометил) циклогексан-1-карбоксилат). Эмтанзин представляет собой комплекс DM1-MCC.
Среднее количество молекул DM1, конъюгированных с каждой молекулой трастузумаба, составляет 3.5.
Трастузумаб эмтанзин селективно взаимодействует с рецептором человеческого эпидермального фактора роста 2 типа (HER2).
После связывания с HER2 трастузумаб эмтанзин попадает внутрь клетки и подвергается протеолитической деградации в лизосомах, что приводит к высвобождению DM1-содержащих цитотоксических катаболитов (главным образом, комплекса лизин-МСС-DM1). Таким образом, конъюгация DM1 с трастузумабом обусловливает селективность цитотоксического препарата в отношении опухолевых клеток с гиперэкспрессией HER2 и облегчает доставку DM1 внутрь опухолевых клеток.
Механизм действия трастузумаба эмтанзина является сочетанием механизмов действия трастузумаба и DM1.
Трастузумаб эмтанзин, как и трастузумаб, связывается с доменом IV внеклеточного домена HER2, а также с рецепторами Fсγ и белком комплемента C1q. Трастузумаб эмтанзин, подобно трастузумабу, предотвращает "слущивание" внеклеточного домена HER2 с поверхности клетки, ингибирует передачу внутриклеточного сигнала по пути фосфатидилинозитол-3-киназы (PI3-K), а также способствует активации антитело-зависимой клеточно-опосредованной цитотоксичности (ADCC) в клетках рака молочной железы человека с гиперэкспрессией HER2.
DM1, цитотоксический компонент трастузумаба эмтанзина, связывается с тубулином и подавляет его полимеризацию. Благодаря действию цитотоксического компонента трастузумаб эмтанзин, как и DM1, вызывает блокаду клеточного цикла в фазе G2/M, что в итоге приводит к апоптозу. Результаты исследования цитотоксичности DM1 in vitro продемонстрировали, что активность DM1 в 20-200 раз превышает активность таксанов и алкалоидов барвинка.
Структура линкера МСС позволяет ограничить системное высвобождение DM1 и способствует его направленной доставке внутрь клеток, что подтверждается очень низким содержанием свободного DM1 в плазме крови.
Данные доклинического изучения безопасности
Генотоксичность. Доклинические исследования свидетельствуют о наличии у трастузумаба эмтанзина анеугенной и/или кластогенной токсичности.
Репродуктивная токсичность. Имеются данные об эмбриотоксическом действии трастузумаба и о потенциальном тератогенном и эмбриотоксическом действии DM1.
Влияние на фертильность. Результаты доклинических исследований свидетельствуют о риске нарушений фертильности при применении трастузумаба эмтанзина.
Иммуногенность. Возможно развитие иммунного ответа на препарат Кадсила®. В клинических исследованиях у 5.1% пациентов обнаруживались антитела к препарату Кадсила® в одной и более временных точках после инфузии. По результатам нескольких клинических исследований у 6.4% пациентов были выявлены антитела к препарату Кадсила®. В клиническом исследовании при метастатическом раке молочной железы положительные результаты на антитела к препарату Кадсила® отмечались у 5.2% пациентов; у 13 из них антитела были нейтрализующими.
В клиническом исследовании адъювантной терапии раннего рака молочной железы положительные результаты на антитела к препарату Кадсила® отмечались у 3.7% пациентов; у 5 из них антитела были нейтрализующими. Поскольку частота образования антител к препарату была низкой, нельзя сделать вывод об их влиянии на фармакокинетику, безопасность и эффективность терапии препаратом Кадсила®.
Фармакокинетика
Популяционный фармакокинетический анализ трастузумаба эмтанзина не показал различий в экспозиции препарата Кадсила® в зависимости от статуса заболевания (метастатический рак молочной железы и ранний рак молочной железы (адъювантная терапия)).
Всасывание
Трастузумаб эмтанзин вводится в/в. Другие пути введения препарата не изучались. При в/в введении препарата в дозе 3.6 мг/кг каждые три недели средняя Cmax трастузумаба эмтанзина в сыворотке крови в цикле 1 составила 83.4 (±16.5) мкг/мл у пациентов с метастатическим раком молочной железы и 72.6 (±24.3) мкг/мл у пациентов с ранним раком молочной железы.
Распределение
Фармакокинетика трастузумаба эмтанзина при в/в введении каждые 3 недели в дозах 2.4-4.8 мг/кг носит линейный характер. После в/в введения Vd трастузумаба эмтанзина в центральной камере составляет 3.13 л и приблизительно равен объему плазмы.
После многократного в/в введения каждые 3 недели кумуляции трастузумаба эмтанзина не наблюдалось.
Метаболизм
В исследованиях на микросомах печени человека in vitro показано, что DM1, низкомолекулярный компонент трастузумаба эмтанзина, главным образом метаболизируется изоферментом CYP3A4 и в меньшей степени изоферментом CYP3A5.
DM1 не является ингибитором основных изоферментов семейства цитохрома CYP450 in vitro. Катаболиты трастузумаба эмтанзина, Lys-MCC-DM1, MCC-DM1 и DM1 обнаруживаются в плазме человека в низких концентрациях. По данным исследования in vitro DM1 является субстратом гликопротеина Р.
Выведение
После в/в введения трастузумаба эмтанзина у пациентов с метастатическим раком молочной железы с гиперэкспрессией HER2 клиренс трастузумаба эмтанзина составил 0.68 л/сут, T1/2 - приблизительно 4 сут.
У пациентов, получавших дозы, равные 1.2 мг/кг или менее, был отмечен более высокий клиренс препарата.
Масса тела, концентрация альбумина в сыворотке крови, сумма наибольших диаметров очагов опухоли по критерию RECIST (Критерии оценки ответа при солидных опухолях - Response Evaluation Criteriain Solid Tumors), исходная концентрация "отщепленного" внеклеточного домена (ECD) HER2, исходная концентрация трастузумаба и исходная активность ACT в сыворотке крови являются параметрами, оказывающими статистически значимое влияние на клиренс трастузумаба эмтанзина. Однако клинически значимое влияние данных параметров, за исключением массы тела, на экспозицию трастузумаба эмтанзина маловероятно.
Катаболиты трастузумаба эмтанзина, в частности, DM1, Lys-MCC-DM1 и MCC-DM1, в основном выводятся с желчью и в минимальной степени - с мочой.
Фармакокинетика у особых групп пациентов
Раса и пол. Раса не влияет на фармакокинетику трастузумаба эмтанзина. Влияние пола на фармакокинетику препарата Кадсила® отдельно не изучалось.
Пожилой и старческий возраст. Возраст не оказывает влияния на фармакокинетику трастузумаба эмтанзина. Не было отмечено значительных различий в фармакокинетике трастузумаба эмтанзина у пациентов в возрасте <65 лет, от 65 до 75 лет и старше 75 лет.
Нарушение функции почек. По данным популяционного фармакокинетического анализа КК не влияет на фармакокинетику трастузумаба эмтанзина. Значения фармакокинетических параметров трастузумаба эмтанзина у пациентов с почечной недостаточностью легкой (КК 60-89 мл/мин) и средней (КК 30-59 мл/мин) степени схожи с таковыми у пациентов с нормальной функцией почек (КК ≥90 мл/мин). Данные о фармакокинетике у пациентов с тяжелой почечной недостаточностью, включая терминальную стадию (КК <30 мл/мин), ограничены, поэтому дать специальные указания по дозированию не представляется возможным.
Нарушение функции печени. Печень является основным органом выведения DM1 и катаболитов, содержащих DM1. Фармакокинетику трастузумаба эмтанзина и катаболитов, содержащих DM1, изучали после введения 3.6 мг/кг препарата Кадсила® пациентам с метастатическим HER 2- положительным раком молочной железы, имеющим нормальную функцию печени (n=10), легкое (класс А по шкале Чайлд-Пью и концентрация общего билирубина >1.5×ВГН и/или АЛТ или ACT >ВГН, но <20×ВГН; n=10) и умеренное (класс В по шкале Чайлд-Пью с АЛТ и/или ACT >ВГН, но <20×ВГН; n=8) нарушение функции печени.
Плазменные концентрации DM1 и катаболитов, содержащих DM1 (Lys-MCC-DM1 и MCC-DM1), были низкими и сопоставимыми у пациентов с нарушением и без нарушения функции печени.
Системные экспозиции (AUC) трастузумаба эмтанзина во время 1-го цикла у пациентов с легким и умеренным нарушением функции печени были приблизительно на 38% и 67% ниже экспозиций у пациентов с нормальной функцией печени, соответственно. Во время 3-го цикла экспозиция трастузумаба эмтанзина (AUC) после повторного введения у пациентов с легким или умеренным нарушением функции печени находилась в пределах значений, наблюдаемых у пациентов с нормальной функцией печени.
У пациентов с тяжелым нарушением функции печени (класс C по шкале Чайлд-Пью) специальные фармакокинетические исследования препарата Кадсила® не проводили, данные по популяционной фармакокинетике отсутствуют.
Показания
лечение пациентов с метастатическим HER2-положительным раком молочной железы, ранее получавших лечение трастузумабом и таксаном (последовательно или в комбинации), которые получали предшествующее лечение метастатического заболевания или у которых произошло прогрессирование заболевания во время или в течение 6 месяцев после завершения адъювантной терапии;
адъювантная терапия пациентов с ранним HER2-положительным раком молочной железы и инвазивной остаточной опухолью после неоадъювантной терапии таксаном и трастузумабом.
Режим дозирования
Перед применением лекарственного препарата необходимо проверить этикетку на флаконе и убедиться, что используемый для приготовления и введения препарат представляет собой препарат Кадсила® (трастузумаб эмтанзин), а не препарат Герцептин® (трастузумаб).
Препарат Кадсила® должен вводиться квалифицированным медицинским персоналом. Препарат предназначен для введения как в амбулаторно-поликлинических, так и в стационарных условиях.
Необходимо провести тестирование на опухолевую экспрессию HER2 перед началом лечения препаратом Кадсила®. Обязательным критерием является 3+ балла по результатам иммуногистохимического анализа (IHC) и/или степень амплификации ≥2.0 по результатам гибридизации in situ (ISH). Используемые методы тестирования должны быть валидированы.
В медицинской документации больного следует указывать торговое наименование препарата (Кадсила®) и номер серии. Замена препарата Кадсила® на другой препарат биологического происхождения должна быть согласована с лечащим врачом.
Рекомендуемая доза препарата Кадсила® составляет 3.6 мг/кг массы тела 1 раз в 3 недели (21-дневный цикл) в виде в/в капельной инфузии.
Первую дозу рекомендуется вводить в виде 90-минутной в/в капельной инфузии.
Необходимо наблюдение за пациентом во время первой инфузии и, по меньшей мере, в течение 90 мин после ее окончания на предмет появления лихорадки, озноба или других инфузионных реакций. Также необходим тщательный осмотр места введения препарата на предмет возможного образования подкожных инфильтратов.
Если предшествующая инфузия переносилась хорошо, то следующие инфузии можно проводить в течение 30 мин, продолжая наблюдение за пациентом в течение как минимум 30 мин после окончания инфузии.
Следует уменьшить скорость инфузии или на время прекратить введение препарата Кадсила® при появлении у пациента признаков инфузионной реакции. В случае возникновения угрожающей жизни инфузионной реакции терапию препаратом Кадсила® следует полностью прекратить.
В случае возникновения реакций гиперчувствительности/анафилаксии следует незамедлительно начать соответствующие мероприятия, используя необходимые лекарственные препараты и оборудование для оказания неотложной помощи.
Длительность терапии
У пациентов с ранним раком молочной железы терапию препаратом Кадсила® следует продолжать в течение 14 циклов или до рецидива заболевания или непереносимой токсичности.
У пациентов с метастатическим раком молочной железы терапию препаратом Кадсила® следует продолжать до появления признаков прогрессирования заболевания или непереносимой токсичности.
Пропуск в плановом введении
При пропуске в плановом введении препарата Кадсила® необходимо как можно раньше ввести препарат в рекомендуемой дозе, при этом скорость инфузий может быть той же, при которой предшествующая инфузия хорошо переносилась пациентом. Не следует ждать следующего запланированного цикла. График введений препарата должен быть скорректирован с целью поддержания 3-недельного интервала между введениями.
Коррекция дозы
Возможными мерами по устранению симптомов нежелательных реакций являются снижение дозы, временный перерыв в лечении или полное прекращение терапии препаратом Кадсила®. Соответствующие рекомендации приведены ниже в таблицах 1-2.
Если дозу препарата Кадсила® пришлось снизить, то при последующих введениях увеличивать ее нельзя.
Противопоказания к применению
повышенная чувствительность к трастузумабу эмтанзину и к другим компонентам препарата;
инфузионные реакции, связанные с применением трастузумаба, приведшие к отмене терапии;
почечная недостаточность тяжелой степени, включая терминальную стадию (КК <30 мл/мин);
тяжелое нарушение функции печени (класс С по шкале Чайлд-Пью), повышение активности печеночных аминотрансфераз >3×ВГН при концентрации общего билирубина >2×ВГН (эффективность и безопасность применения не установлены);
узловая регенеративная гиперплазия печени;
симптоматическая застойная сердечная недостаточность;
застойная сердечная недостаточность в анамнезе;
одышка в покое, вызванная прогрессированием злокачественного заболевания или сопутствующей патологией;
серьезные нарушения сердечного ритма, требующие лекарственной терапии;
инфаркт миокарда или нестабильная стенокардия, которые развились в течение 6 мес перед началом лечения;
количество тромбоцитов <100000/мм3 перед началом лечения;
периферическая невропатия ≥3 степени тяжести перед началом лечения (эффективность и безопасность применения не установлены);
диффузная интерстициальная болезнь легких, пневмонит;
беременность;
период лактации (грудного вскармливания);
возраст до 18 лет (эффективность и безопасность применения у детей не установлены).
С осторожностью: нарушение функции печени легкой или умеренной степени тяжести; значение фракции выброса левого желудочка сердца <50% перед началом лечения; дисфункция левого желудочка; одновременное проведение антикоагулянтной и/или антитромбоцитарной терапии.
Применение при беременности и кормлении грудью
Женщины, обладающие репродуктивным потенциалом, пациенты мужского пола, а также женщины детородного возраста, являющиеся половыми партнерами пациентов, получающих препарат Кадсила®, должны использовать эффективные методы контрацепции в период лечения препаратом Кадсила® и в течение 7 мес после введения последней дозы.
В случае наступления беременности пациентка должна немедленно обратиться к врачу. Необходимо предупредить женщину о возможности негативного воздействия на плод. Если беременная решит продолжить терапию препаратом Кадсила®, то она должна находиться под тщательным наблюдением врачей.
Неизвестно, выделяется ли трастузумаб эмтанзин с грудным молоком. Грудное вскармливание не рекомендуется во время лечения и как минимум в течение 7 мес после окончания терапии препаратом Кадсила®.
Применение при нарушениях функции печени
С осторожностью следует назначать препарат при нарушениях функции печени легкой или умеренной степени тяжести.
Противопоказано применение препарата при тяжелых нарушениях функции печени (класс С по шкале Чайлд-Пью), повышении активности печеночных аминотрансфераз >3×ВГН при концентрации общего билирубина >2×ВГН (эффективность и безопасность применения не установлены).
Применение при нарушениях функции почек
Применение препарата у пациентов с почечной недостаточностью тяжелой степени, в т.ч. терминальной стадии (КК <30 мл/мин), противопоказано.
Коррекции начальной дозы у пациентов с почечной недостаточностью легкой (КК 60-89 мл/мин) и средней (КК 30-59 мл/мин) степени тяжести не требуется.
Применение у детей
Противопоказано применение препарата у детей и подростков в возрасте до 18 лет.
Применение у пожилых пациентов
Коррекции начальной дозы препарата Кадсила® у пациентов в возрасте ≥65 лет не требуется. Эффективность и безопасность применения препарата Кадсила® у пациентов в возрасте ≥75 лет не установлены ввиду недостаточного количества данных.
Особые указания
Препарат Кадсила® следует назначать только при наличии опухолевой гиперэкспрессии белка HER2, определенной методом иммуногистохимической реакции (ИГХ), или амплификации гена HER2, определенной методом гибридизации in situ (FISH или SISH).
Терапия препаратом Кадсила® должна назначаться только врачом, имеющим опыт лечения онкологических заболеваний. Введение препарата проводится при наличии доступа к набору для оказания экстренной помощи. Врач, имеющий опыт применения химиотерапевтических препаратов, должен быть доступен в процессе проводимой терапии.
Нарушения со стороны легких
При применении препарата Кадсила® зарегистрированы случаи интерстициальной болезни легких (ИБЛ), в частности, пневмонита. Некоторые из них приводили к развитию острого респираторного дистресс-синдрома или к летальному исходу. Симптомы ИБЛ включают одышку, кашель, повышенную утомляемость и инфильтраты в легких. Терапию препаратом Кадсила® следует полностью прекратить, если диагностирована диффузная интерстициальная болезнь легких или пневмонит, за исключением случаев радиационного пневмонита у пациентов, получающих адъювантную терапию препаратом Кадсила®, когда терапию следует полностью прекратить при развитии радиационного пневмонита ≥3 степени или 2 степени, не разрешившегося после стандартного лечения (см. раздел "Режим дозирования").
У пациентов с одышкой в покое, вызванной прогрессированием злокачественного заболевания или сопутствующей патологией, а также получающих сопутствующую лучевую терапию легких, риск развития нарушений со стороны легких может быть повышен.
Гепатотоксичность
Гепатотоксичность препарата Кадсила® в основном проявлялась в бессимптомном повышении активности аминотрансфераз 1-4 степени, для которого характерен эффект накопления.
Отмечены также случаи серьезных гепатобилиарных нарушений, в частности, узловой регенеративной гиперплазии печени, а также фатального лекарственно-индуцированного поражения печени. Сопутствующие заболевания, а также одновременное применение препаратов с установленным риском токсического воздействия на печень являются возможными дополнительными факторами риска. Следует оценивать функцию печени перед началом терапии, а также перед каждым последующим введением препарата Кадсила®.
У пациентов с увеличенной активностью АЛТ перед началом лечения (например, при наличии метастазов в печени) повышен риск развития гепатотоксичности 3-5 степени тяжести или увеличения показателей функции печени. Рекомендации относительно снижения дозы или временного прекращения терапии вследствие повышения активности печеночных аминотрансфераз и содержания общего билирубина приведены в разделе "Режим дозирования".
Эффективность и безопасность препарата Кадсила® не изучены у пациентов с активностью аминотрансфераз >2.5×ВГН или концентрацией общего билирубина >1.5×ВГН перед началом лечения.
Терапию препаратом Кадсила® следует полностью прекратить в случае повышения активности аминотрансфераз в сыворотке крови >3×ВГН при общем билирубине >2×ВГН.
Узловая регенеративная гиперплазия печени (УРГ) - редкое заболевание печени, при котором в результате доброкачественной трансформации паренхимы в печени образуются множественные мелкие регенераторные узлы. УРГ может быть причиной портальной гипертензии нецирротического генеза. Диагноз УРГ должен быть подтвержден результатами гистологического анализа.
Диагностика УРГ должна быть проведена у всех пациентов с клиническими симптомами портальной гипертензии и/или данными компьютерной томографии печени, свидетельствующими о развитии цирроза, при нормальной активности аминотрансфераз и отсутствии иных проявлений цирроза. Терапию препаратом Кадсила® следует полностью прекратить, если у больного диагностирована УРГ.
Дисфункция левого желудочка
На фоне терапии препаратом Кадсила® повышается риск развития дисфункции левого желудочка. Регистрировались случаи ФВЛЖ <40%, что свидетельствует о возможном риске развития симптоматической застойной сердечной недостаточности.
Факторами риска развития кардиологических нежелательных явлений, выявленных в клинических исследованиях трастузумаба в адъювантной терапии, были: возраст >50 лет, низкое значение ФВЛЖ перед началом лечения (<55%), низкое значение ФВЛЖ до или после адъювантной терапии паклитакселом, предшествующее или одновременное применение гипотензивных препаратов, предшествующая терапия антрациклинами и высокий ИМТ (>25 кг/м2).
Перед назначением препарата Кадсила®, а также на протяжении терапии с рекомендуемой частотой 1 раз в 3 мес следует проводить стандартное кардиологическое обследование, включая эхокардиографию или радиоизотопную вентрикулографию.
Не изучались эффективность и безопасность лечения препаратом Кадсила® у пациентов с ФВЛЖ <50% перед назначением терапии, с хронической сердечной недостаточностью в анамнезе; одышкой в покое, вызванной прогрессированием злокачественного заболевания или сопутствующей патологией; при серьезных нарушениях сердечного ритма, требующих лекарственной терапии; с инфарктом миокарда или нестабильной стенокардией, которые развились в течение 6 мес до начала лечения.
В наблюдательном исследовании в рамках реальной клинической практики у ~22% пациентов с метастатическим раком молочной железы и ФВЛЖ 40-49% на исходном уровне регистрировались случаи снижения ФВЛЖ >10% по сравнению с исходным уровнем и/или застойная сердечная недостаточность. У большинства из этих пациентов имелись другие факторы риска со стороны сердечно-сосудистой системы. Решение о применении препарата Кадсила® у пациентов с метастатическим раком молочной железы и низким значением ФВЛЖ должно быть принято только после всесторонней оценки соотношения пользы и риска; у таких пациентов следует тщательно мониторировать функцию средца.
В случае развития дисфункции левого желудочка следует отложить введение препарата Кадсила® или полностью отменить терапию. Рекомендации относительно снижения дозы или временного прекращения терапии препаратом Кадсила® приведены в разделе "Режим дозирования".
Инфузионные реакции
У пациентов, у которых предшествующую терапию трастузумабом пришлось полностью прекратить по причине развития инфузионных реакций, безопасность и эффективность препарата Кадсила® не установлены.
В ходе лечения препаратом Кадсила®, в особенности во время первой инфузий, следует тщательно наблюдать за пациентом на предмет развития инфузионных реакций.
Инфузионные реакции проявлялись одним или несколькими симптомами: "приливами", ознобом, повышением температуры тела, одышкой, артериальной гипотензией, хрипами, бронхоспазмом и тахикардией. В среднем наблюдавшиеся инфузионные реакции были нетяжелыми и в большинстве случаев симптомы разрешались в течение нескольких часов или 1-го дня после окончания инфузий. При развитии клинически значимой реакции на инфузию терапию препаратом Кадсила® следует прервать до полного разрешения симптомов.
При возобновлении введения препарата следует внимательно наблюдать за пациентом. Решение о возобновлении терапии у пациентов с тяжелыми инфузионными реакциями следует принимать с учетом клинической оценки степени тяжести наблюдавшейся реакции. При возникновении инфузионной реакции, угрожающей жизни, лечение препаратом Кадсила® следует полностью отменить.
Реакции гиперчувствительности
У пациентов, у которых предшествующую терапию трастузумабом пришлось полностью прекратить по причине развития реакций гиперчувствительности, безопасность и эффективность препарата Кадсила® не установлены.
В ходе лечения препаратом Кадсила® следует тщательно наблюдать за пациентом на предмет развития реакций гиперчувствительности/аллергических реакций, клинические проявления которых могут быть схожими с клиническими проявлениями инфузионных реакций.
Сообщалось о серьезных анафилактических реакциях.
В случае возникновения реакций гиперчувствительности/анафилаксии следует незамедлительно начать соответствующие мероприятия, используя необходимые лекарственные препараты и оборудование для оказания неотложной помощи.
Решение о продолжении терапии следует принимать с учетом клинической оценки наблюдавшейся реакции: в случае истинной реакции гиперчувствительности (характерно увеличение степени тяжести при последующих инфузиях) терапию препаратом Кадсила® следует полностью отменить.
Кровотечения
При применении препарата Кадсила® зарегистрированы случаи кровотечений различной локализации, в т.ч. в ЦНС, дыхательной системе, ЖКТ. Отдельные случаи закончились летальным исходом.
В отдельных случаях пациенты на фоне приема препарата Кадсила® также получали терапию антикоагулянтами, антитромбоцитарными средствами или имели тромбоцитопению, при этом у некоторых пациентов известных дополнительных факторов риска не было.
В случаях, когда одновременное применение указанных лекарственных средств с препаратом Кадсила® необходимо по медицинским показаниям, следует соблюдать осторожность, а также проводить дополнительный мониторинг.
Тромбоцитопения
Сообщалось о частых случаях снижения количества тромбоцитов при применении препарата Кадсила®. Тромбоцитопения являлась наиболее частой причиной прекращения терапии.
Во время лечения следует тщательно наблюдать за пациентами, у которых количество тромбоцитов составляет <100000/мм3, а также за пациентами, получающими лечение антикоагулянтами (например, варфарин, гепарин, в т.ч. низкомолекулярные гепарины). Рекомендуется оценивать количество тромбоцитов перед каждым введением препарата Кадсила®. Эффективность и безопасность терапии препаратом Кадсила® у пациентов с количеством тромбоцитов <100000/мм3 перед назначением терапии не установлены. В случае развития тромбоцитопении 3 и более степени тяжести (<50000/мм3) терапию препаратом Кадсила® следует прервать до разрешения симптомов и достижения состояния, соответствующего 1 степени тяжести (≥75000/мм3).
Нейротоксичность
Зарегистрированы случаи периферической невропатии, большинство из которых имели 1 степень тяжести.
В большинстве случаев наблюдалась периферическая сенсорная невропатия.
Эффективность и безопасность препарата Кадсила® не изучены у пациентов с периферической невропатией ≥3 степени тяжести на момент назначения препарата. Лечение препаратом Кадсила® следует прервать в случае развития периферической невропатии 3 или 4 степени тяжести до полного разрешения симптомов и достижения состояния, соответствующего ≤2 степени тяжести. Необходимо проводить регулярный медицинский осмотр на предмет развития признаков или симптомов нейротоксичности.
Показатель общего состояния (PS) по шкале Восточной кооперативной онкологической группы (ECOG) ≥2
Эффективность и безопасность применения препарата Кадсила® у пациентов с ECOGPS ≥2 не установлены ввиду недостаточного количества данных.
Инструкции по уничтожению неиспользованного препарата или с истекшим сроком годности
Попадание лекарственного препарата Кадсила® в окружающую среду должно быть сведено к минимуму. Не следует утилизировать препарат с помощью сточных вод или вместе с бытовыми отходами.
Следует придерживаться локальной практики по утилизации.
Необходимо строго соблюдать следующие рекомендации по использованию и утилизации шприцев и игл:
иглы и шприцы нельзя использовать повторно;
использованные иглы и шприцы помещают в защищенный от проколов контейнер (емкость).
Уничтожение неиспользованного препарата или препарата с истекшим сроком годности, а также расходных материалов, должно проводиться в соответствии с локальными требованиями.
Влияние на способность к управлению транспортными средствами и механизмами
Влияние трастузумаба эмтанзина на способность управлять автомобилем и работать с механизмами не изучалось. При развитии некоторых нежелательных реакций, в частности, головной боли, головокружения, бессонницы, повышенной утомляемости и затуманивания зрения, а также инфузионных реакций, следует воздержаться от управления транспортными средствами и механизмами.
Передозировка
Симптомы: сообщалось о случаях превышения дозы препарата Кадсила®, большинство из которых сопровождались тромбоцитопенией.
Известен случай летального исхода, который наступил спустя примерно 3 недели после ошибочного введения пациенту трастузумаба эмтанзина в дозе 6 мг/кг, однако причина смерти, а также связь с препаратом Кадсила® не установлены.
Лечение: антидот для лечения передозировки препарата Кадсила® неизвестен. В случае превышения рекомендуемой дозы препарата Кадсила® необходимо тщательное наблюдение за пациентом на предмет появления признаков или симптомов нежелательных реакций, связанных с фармакологическим действием препарата, и назначение соответствующего симптоматического лечения.
Лекарственное взаимодействие
Отдельных исследований взаимодействия с другими лекарственными средствами не проводилось.
Следует избегать одновременного применения мощных ингибиторов изофермента CYP3A4 (например, кетоконазола, итраконазола, кларитромицина, атазанавира, индинавира, нефазодона, нелфинавира, ритонавира, саквинавира, телитромицина и вориконазола) и препарата Кадсила® из-за возможного увеличения экспозиции и токсических проявлений DM1 (компонент трастузумаба эмтанзина).
Следует рассмотреть альтернативный лекарственный препарат, ингибирующее влияние которого на изофермент CYP3A4 минимально или отсутствует.
Если применение мощных ингибиторов изофермента CYP3A4 необходимо, следует рассмотреть возможность отложить терапию препаратом Кадсила® до выведения препарата-ингибитора изофермента CYP3A4 из кровотока (приблизительно три Т1/2 препарата-ингибитора изофермента CYP3A4).
Если терапию препаратом Кадсила® нельзя отложить, следует тщательно наблюдать за пациентом на предмет развития побочных реакций при одновременном применении с мощным ингибитором изофермента CYP3A4.
Условия хранения
Препарат следует хранить в недоступном для детей месте при температуре 2-8°С.
Срок годности
Срок годности - 3 года. Не применять по истечении срока годности, указанного на упаковке.
Условия реализации
Препарат отпускается по рецепту.

Пн-Вс c 10:00 до 21:00